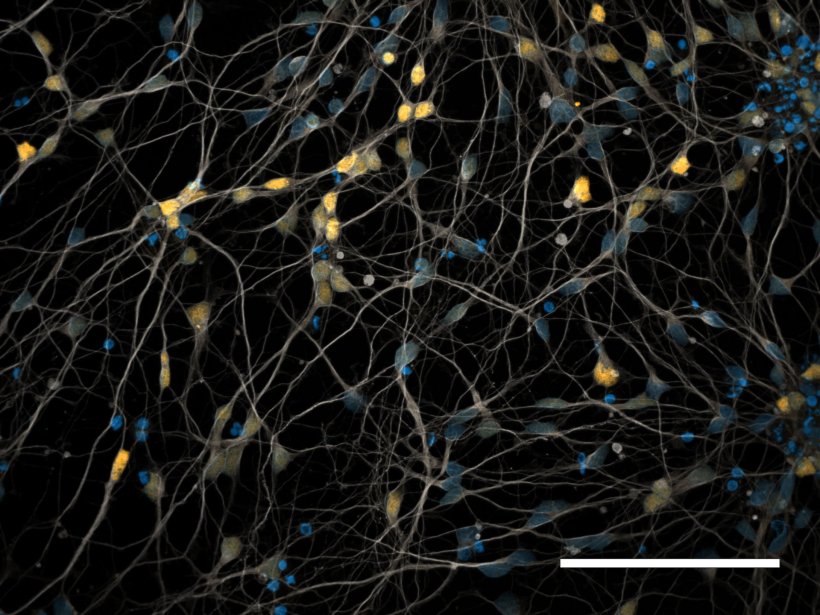
Bildquelle: DZNE / AG Hauser (J. Helm, B. Meyer)
News • Seltene Hirnerkrankung
SCA3: Neuer Therapieansatz schaltet schädliches Protein aus
Erkenntnisse könnten den Weg für Therapie der schweren, erblich bedingten „Machado-Joseph-Krankheit“ bereiten
Forschende des Deutschen Zentrums für Neurodegenerative Erkrankungen (DZNE) und des Hertie-Instituts für Klinische Hirnforschung (HIH) an der Universität Tübingen haben gemeinsam mit Fachleuten aus Bonn, London und Portugal einen neuen Ansatz zur Behandlung der seltenen neurodegenerativen Erkrankung Spinozerebelläre Ataxie Typ 3 (SCA3) entwickelt und erfolgreich an menschlichen Nervenzellen im Labor getestet. Ihre Befunde – veröffentlicht im Fachmagazin „Science Translational Medicine“ – könnten den Weg für eine Therapie bereiten, die die Symptome der Erkrankung lindert und den Krankheitsverlauf verlangsamt. Die SCA3 – auch „Machado-Joseph-Krankheit“ genannt – ist eine schwere, erblich bedingte Hirnerkrankung, die sich unter anderem durch Störungen des Gehens, des Sprechens und der Augenbewegungen bemerkbar machen kann.
Entscheidend ist, dass sich unsere ASOs vorzugsweise an die krankheitsrelevante mRNA heften und deren Abbau bewirken
Stefan Hauser
Das Konzept des Forschungsteams basiert auf maßgeschneiderten Wirkstoffen, sogenannten Antisense-Oligonukleotiden (ASOs). Diese sollen die Menge eines krankheitsauslösenden Eiweißstoffs gezielt verringern. „Ursache der Erkrankung ist eine schädliche Form des Proteins Ataxin-3. Sie entsteht durch eine krankheitsverursachende Veränderung im zugehörigen Gen: Ein bestimmter Abschnitt des Erbguts wird zu häufig wiederholt“, erläutert Dr. Stefan Hauser, Forschungsgruppenleiter am DZNE und HIH. „Wir Menschen haben zwei Kopien dieses Gens, und im Falle von SCA3 trägt meist nur eine davon die krankheitsverursachende Veränderung. Die andere Kopie produziert weiterhin normales Ataxin-3, das wichtige Aufgaben in der Zelle erfüllt. Unser Ziel ist es daher, eine Behandlungsform zu entwickeln, die die Menge des schädlichen Ataxin-3 verringert, während das normale Protein weitgehend erhalten bleibt. Das ist der entscheidende Unterschied zu bisherigen Therapieansätzen auf der Grundlage von ASOs: Diese attackieren zwar das schädliche Protein, aber dessen gesunde Form wird als Kollateralschaden ebenso erfasst. Das gilt es, zu vermeiden.“
Dieser Artikel könnte Sie auch interessieren
News • Neuronale "Unordnung"
Den Anfängen von Ataxien auf der Spur
„Spinozerebelläre Ataxien“ sind erbliche Erkrankungen des Nervensystems, die mit einem Verlust der Bewegungskoordination einhergehen. Ein europäischer Forschungsverbund hat nun bei rund 250 Risikopersonen, die zunächst keine Ataxie-Symptome aufwiesen, erfasst, ob und wie sich Symptome über Jahre entwickelten.
Das Forschungsteam entwickelte deshalb ASOs, die gezielt die Produktion des schädlichen Proteins verringern. Dazu greifen diese Wirkstoffe an entscheidender Stelle in die Produktionskette ein: Sie binden an sogenannte mRNA-Moleküle – diese übermitteln den Bauplan für die Herstellung von Proteinen vom Erbgut zu den Proteinfabriken der Zelle. „Entscheidend ist, dass sich unsere ASOs vorzugsweise an die krankheitsrelevante mRNA heften und deren Abbau bewirken. Infolgedessen wird weniger schädliches Protein hergestellt. Die wirksamsten der von uns getesteten Substanzen reduzierten die Menge an toxischem Ataxin-3 um rund 90%. Das normale Protein blieb dabei weitgehend erhalten. Unser Verfahren ist also hochspezifisch“, so Hauser.
Trotz unterschiedlicher Wirkung sind sich die krankheitsverursachende Genkopie und ihr gesundes Gegenstück sehr ähnlich. Das gilt auch für ihre molekularen Abschriften in der Form von mRNA. Wie also gelang es dem Team um Stefan Hauser die beiden Varianten auseinanderzuhalten? Anhand des Erbguts von 79 Menschen mit SCA3 konnten die Forschenden punktuelle Unterschiede identifizieren: sogenannte SNPs – das Kürzel steht für den englischen Ausdruck „Single Nucleotide Polymorphisms“. „Unsere ASOs sind so konstruiert, dass sie diesen feinen Unterschied erkennen“, erläutert der Wissenschaftler. „Deshalb fördern sie bevorzugt den Abbau der mRNA der krankheitsverursachenden Genkopie, während die mRNA der anderen Kopie weitgehend erhalten bleibt. So kann die Produktion des normalen Proteins weiterlaufen.“
Das Forschungsteam will das neue Therapiekonzept nun in komplexeren Laborstudien weiter verfeinern. „Jetzt geht es darum, die vielversprechendsten ASOs zu optimieren und ihre Wirksamkeit und Sicherheit in weiterführenden Studien zu untersuchen. Langfristiges Ziel ist die Erprobung am Menschen in klinischen Studien. Bis dahin wird es aber sicher noch etwas dauern“, sagt Hauser.
Quelle: Deutsches Zentrum für Neurodegenerative Erkrankungen
22.10.2026